Amikor egy új gyógyszer megjelenik a patikákban, joggal feltételezzük, hogy előtte alaposan megvizsgálták. Ez valóban így van: egy új hatóanyag hosszú fejlesztési és engedélyezési folyamaton megy keresztül, amelynek során nemcsak azt kell igazolni, hogy hatásos, hanem a biztonságosságáról is jelentős mennyiségű adatot kell gyűjteni. Mégis előfordul, hogy egy fontos mellékhatást csak évekkel a gyógyszer forgalomba hozatala után ismerünk fel. Hogyan lehetséges ez?
A válaszhoz érdemes megnézni, mi történik egy gyógyszerrel, mielőtt széles körben alkalmazni kezdjük.
Néhány tucat embertől néhány ezer betegig
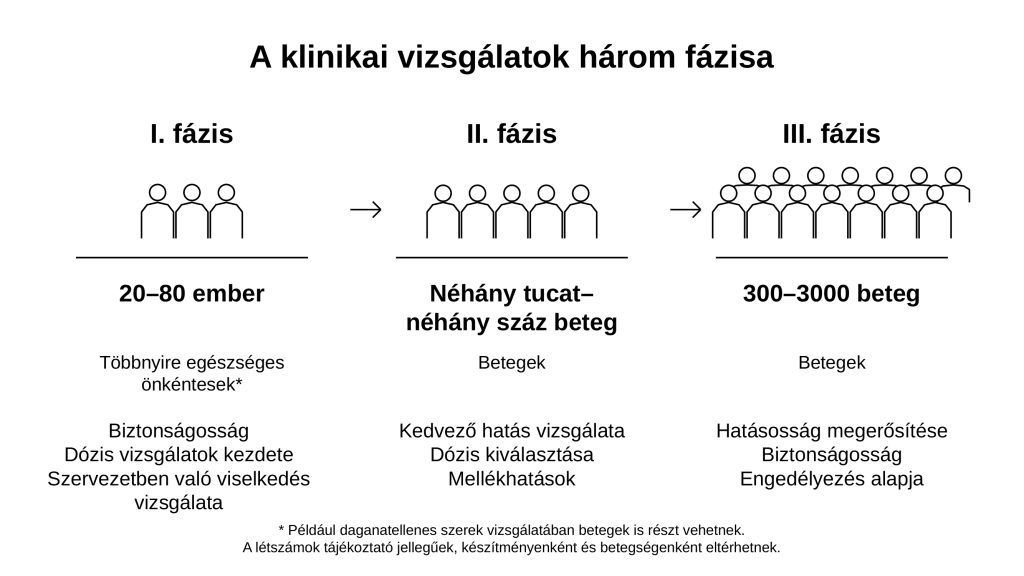
Mielőtt egy új hatóanyagot embereken alkalmaznának, laboratóriumi és preklinikai vizsgálatok során tanulmányozzák többek között a farmakológiai és toxikológiai tulajdonságait. Ezt követhetik az embereken végzett klinikai vizsgálatok, amelyek hagyományosan több fázisra oszthatók.
Az I. fázisú vizsgálatokban általában 20–80 ember vesz részt. Többségük egészséges önkéntes, de például daganatellenes szerek esetén betegek is lehetnek. Elsősorban a készítmény biztonságosságát, szervezeten belüli viselkedését vizsgálják, illetve a dózisvizsgálatokat is elkezdik.
A II. fázisban rendszerint néhány tucat–néhány száz beteg vesz részt. A kutatók azt mérik fel, hogy a készítmény mutat-e kedvező hatást, melyik dózis a legmegfelelőbb, és milyen mellékhatások jelentkeznek.
A III. fázisú vizsgálatok már több száz vagy több ezer, gyakran 300–3000 beteg bevonásával zajlanak. Céljuk a gyógyszer hatásosságának megerősítése és biztonságosságának további vizsgálata. Eredményeik rendszerint fontos szerepet játszanak a forgalomba hozatali engedélyezésben. A résztvevők pontos száma készítményenként és betegségenként eltérhet.
Ez már nagyon sok embernek tűnik – és sok szempontból az is. A ritka mellékhatások felismeréséhez azonban még néhány ezer beteg is kevés lehet.
Mi történik, ha egy mellékhatás tízezer betegből csak egyet érint?
Tegyük fel, hogy egy gyógyszernek van egy olyan mellékhatása, amely átlagosan 10 ezer kezelt betegből egynél jelentkezik. Egy 3000 beteget magában foglaló vizsgálati programban egyáltalán nem biztos, hogy találkozunk vele.
Minél ritkább egy esemény (pl. mellékhatás vagy gyógyszerkölcsönhatás), annál nagyobb betegpopuláció megfigyelésére van szükség ahhoz, hogy megfelelő eséllyel találkozzunk vele. Éppen ezért a ritka mellékhatások egy része csak akkor válik láthatóvá, amikor a gyógyszert már tíz- vagy százezrek, esetleg több millió beteg használja a mindennapi gyakorlatban.
A klinikai vizsgálatok betegei nem teljesen olyanok, mint a „való élet” betegei
Nemcsak a betegszám jelent korlátot. A klinikai vizsgálatok résztvevőit előre meghatározott beválasztási és kizárási kritériumok alapján választják ki.
Ennek nagyon fontos tudományos és betegbiztonsági okai vannak. Egy vizsgálatban pontosan meg kell határozni, hogy milyen betegségben, milyen körülmények között és milyen betegcsoportban értékeljük az adott gyógyszert.
Ennek következtében azonban bizonyos betegek kisebb számban szerepelhetnek a vizsgálatokban, vagy egy adott vizsgálatból akár teljesen ki is zárhatják őket. Ilyenek lehetnek például az előrehaladott krónikus vesebetegségben vagy májbetegségben szenvedők, bizonyos társbetegségekkel élők, nagyon idős betegek, illetve azok, akik olyan más gyógyszereket szednek, amelyek befolyásolhatják a vizsgált készítmény hatását.
A mindennapi betegellátás ennél lényegesen összetettebb. Ugyanazt a gyógyszert kaphatja egy fiatal, egyébként “egészséges” beteg és egy 80 éves, több krónikus betegségben szenvedő ember is, aki naponta tíz másik gyógyszert is szed.
Ez azért lényeges, mert a mellékhatások kialakulását befolyásolhatja többek között az életkor, a vese- és májműködés, a társbetegségek, valamint más gyógyszerek egyidejű alkalmazása. A forgalomba hozatalt követően tehát nem egyszerűen több beteg kapja a gyógyszert, hanem a betegek köre is sokkal változatosabbá válik.
Van olyan mellékhatás, amelynek idő kell
A harmadik fontos tényező az idő. A klinikai vizsgálatok követési ideje szükségszerűen véges. Egyes mellékhatások azonban nem néhány nappal vagy héttel a kezelés megkezdése után jelentkeznek. Bizonyos problémák kialakulásához hónapokra vagy akár évekre lehet szükség.
Egy gyógyszer forgalomba kerülése után viszont már egyszerre teljesülhet három olyan feltétel, amely az engedélyezés előtti vizsgálatokban csak korlátozottan volt jelen:
sokkal több beteg + sokkal változatosabb betegpopuláció + hosszabb megfigyelési idő.
Ez teszi lehetővé, hogy olyan biztonságossági problémák is felismerhetővé váljanak, amelyek a klinikai fejlesztés során még nem, vagy nem kellő bizonyossággal voltak azonosíthatók.
Az engedélyezés nem a gyógyszerbiztonsági vizsgálatok végét jelenti
Éppen ezért a gyógyszerek biztonságosságát az engedélyezés után is folyamatosan figyelik: a mellékhatás-jelentések, az egészségügyi adatok és a további vizsgálatok segítenek felismerni az új kockázatokat (EMA – Pharmacovigilance).
Egy új jelzés természetesen még nem bizonyítja automatikusan, hogy a gyógyszer okozta az eseményt, ezt mindig alaposan megvizsgálják. Ha új, megfelelően alátámasztott kockázatot azonosítanak, annak számos következménye lehet: módosíthatják az alkalmazási előírást és a betegtájékoztatót, új figyelmeztetéseket vagy ellenjavallatokat vezethetnek be, korlátozhatják a gyógyszer alkalmazását, és ritka esetben akár a forgalomból történő kivonására is sor kerülhet.
Egy gyógyszer engedélyezése nem jelenti azt, hogy már mindent tudunk róla: az adott időpontban rendelkezésre álló bizonyítékok alapján előnyei meghaladják az ismert kockázatokat. A biztonságosságáról alkotott kép a szélesebb körű és hosszabb idejű alkalmazással folyamatosan pontosodik. A gyógyszerbiztonság követése ezért a gyógyszer teljes életciklusán át tartó folyamat.

Mellékhatások – amikor a visszajelzés életeket védhet meg
October 2, 2026Ezek felismerésében fontos szerepet játszanak az egészségügyi szakemberek és a betegek által küldött mellékhatás-jelentések.